发布日期:09-21
一款创新药从实验室走向患者,往往需要经历多年甚至更长时间。
药物发现、非临床研究、临床试验、注册审评、上市许可和上市后安全监测,每一个阶段都需要科研机构、医疗机构、医药企业、监管部门及专业服务机构共同参与。
当一项药物研发进一步跨越国家和地区,语言所连接的也不再只是一次会议,而是研究方案、临床数据、技术标准、监管规则和多方协作体系。
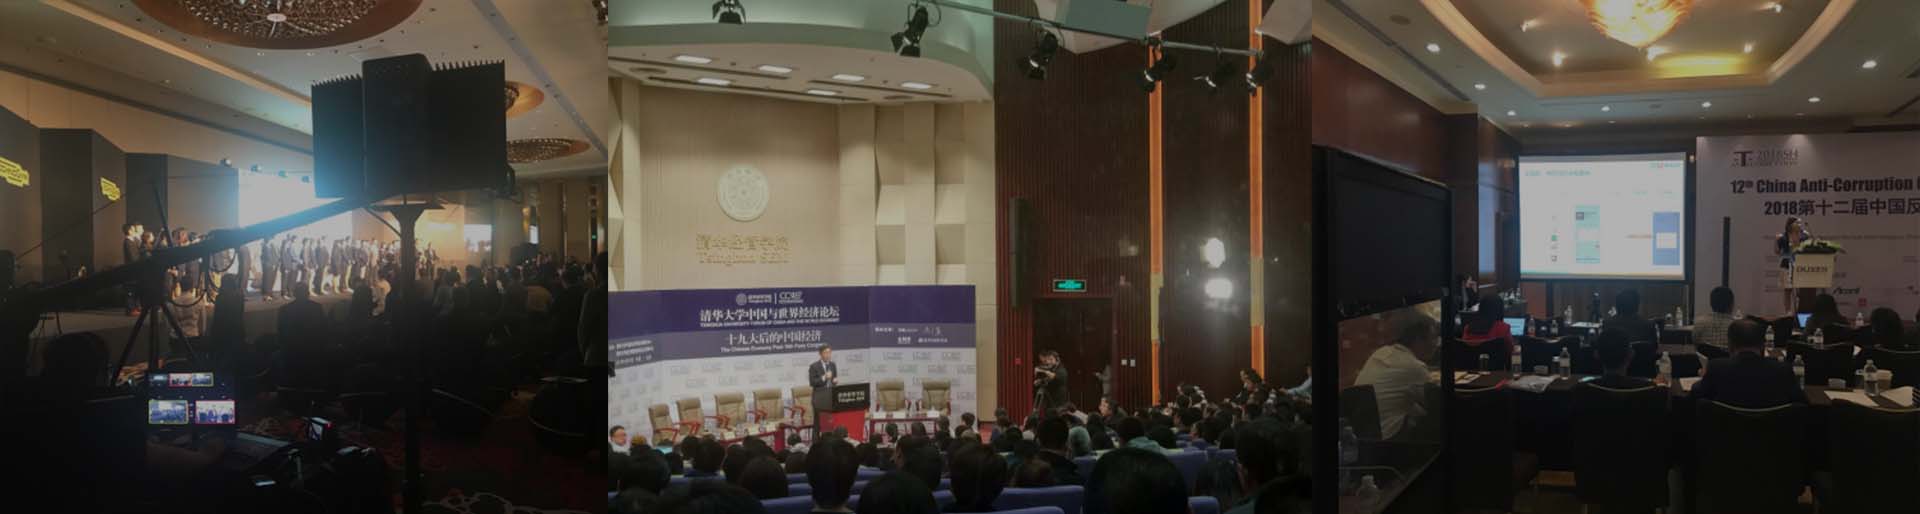
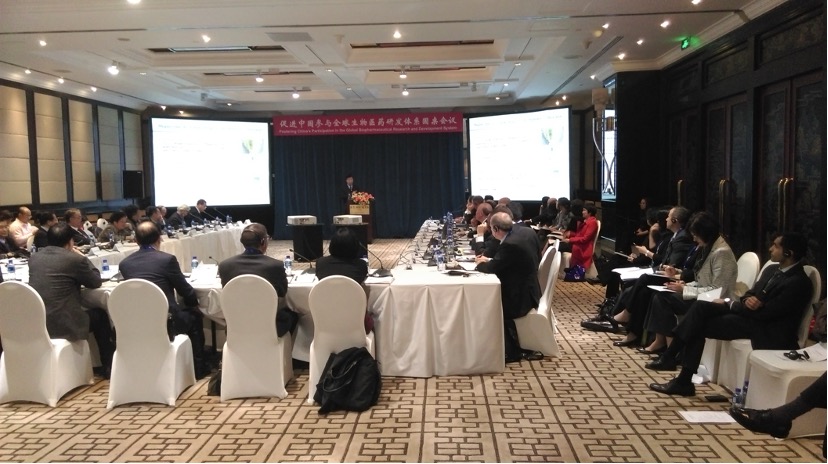
“促进中国参与全球生物医药研发体系”圆桌会举行。来自医药企业、科研机构、医疗机构及专业服务领域的中外代表参加活动,围绕中国参与全球创新药研发、临床研究和产业合作展开交流。
心译翻译为相关会议活动提供专业语言支持,服务嘉宾发言、圆桌讨论及现场沟通,协助参会代表准确传递科研观点、临床研究信息及国际合作需求。
全球生物医药研发,是一条完整的药物生命周期
创新药研发并不是“发现一种物质有效,然后生产上市”。
一款药物通常需要经历:
Drug Discovery
→ Preclinical Research
→ Clinical Development
→ Regulatory Review
→ Marketing Authorization
→ Post-marketing Surveillance
即:
药物发现
→ 非临床研究
→ 临床开发
→ 注册审评
→ 上市许可
→ 上市后监测。
圆桌会相关讨论可能涉及:
创新药物发现与研发;
科研成果转化;
非临床研究;
国际多中心临床试验;
药品注册与监管沟通;
临床研究数据管理;
研发质量体系;
医药企业与科研机构合作;
全球项目管理;
上市后安全监测。
因此,专业的生物医药会议翻译首先需要理解一个基本问题:
Speaker正在讨论药物生命周期中的哪一个阶段?
只有知道这一点,才能准确判断一个术语、一组数据或者一项研究结论究竟意味着什么。
“在研”“申报”“获批”和“上市”是四种完全不同的状态
生物医药国际传播中,一个非常重要的原则是:
不能把药物研发进展翻译成已经确定的治疗效果。
例如:
Investigational Drug / Investigational Product
表示仍处于研究阶段的药物或试验用产品;
Clinical Trial Application
涉及临床试验申请;
Marketing Authorization Application
属于上市许可申请阶段;
Marketing Authorization
则意味着已经取得相应上市许可。
因此:
正在进行临床研究
并不等于:
已经证明有效;
提交上市申请
也不等于:
已经获得批准。
看似只有几个词的差异,实际上代表完全不同的科学和监管状态。
专业医药翻译需要始终保留:
Research Stage + Evidence Level + Regulatory Status
即:
研发阶段 + 证据水平 + 监管状态。
这也是生命科学翻译与普通商务翻译之间最核心的区别之一。
临床试验为什么是全球研发合作的核心环节?
全球创新药研发越来越依赖跨机构、跨地区甚至跨国开展的临床研究。
国际多中心临床试验中,来自不同国家和医疗机构的研究中心可能按照统一研究方案开展工作,并共同生成临床数据。
WHO将临床试验定义为评价药物、生物制品、医疗器械等健康干预措施对人体健康结局影响的研究,并将生物医学临床研究通常划分为Phase I、II、III和IV等阶段。
不同阶段回答的问题并不相同。
Phase I / I期临床试验
通常首先关注:
安全性;
耐受性;
剂量范围;
药代动力学;
初步药效信息。
Phase II / II期临床试验
进一步研究:
初步疗效;
剂量选择;
安全性;
目标患者人群。
Phase III / III期临床试验
通常进入更大规模患者研究,进一步验证疗效与安全性,并可能成为支持注册申请的重要证据。
Phase IV / IV期研究
则发生在产品获批以后,用于进一步观察更广泛人群中的使用情况、安全性及实际临床表现。
因此,在临床试验翻译中:
Phase I ≠ Phase II ≠ Phase III ≠ Phase IV。
不能因为它们都叫“临床试验”,就在表达中忽略研发阶段。
医药会议翻译真正需要保护的是“证据强度”
临床研究演讲经常包含大量看起来非常接近的表达。
例如:
showed a trend toward improvement
更接近:
显示出改善趋势
而不是:
证实治疗有效。
potential clinical benefit
表示:
潜在临床获益
而不是:
明确具有临床疗效。
类似地:
association / 相关性
不能自动变成:
causation / 因果关系;
statistical significance / 统计学意义
也不能直接等同于:
clinical significance / 临床意义。
医学会议里,一个“may”“potentially”“suggest”“associated with”看起来只是很小的限定词。
但它们实际上决定了:
一项研究究竟证明了什么,以及还没有证明什么。
这也是为什么临床研究和创新药会议不能只依靠“医学词汇量”完成翻译。
译员还需要理解研究设计、统计指标以及科学结论的边界。
从Clinical Trial到Clinical Evidence,需要理解研究设计
临床研究会议中经常出现:
| English | 中文 |
|---|---|
| Randomized Controlled Trial | 随机对照试验 |
| Double-blind | 双盲 |
| Open-label | 开放标签 |
| Placebo-controlled | 安慰剂对照 |
| Primary Endpoint | 主要终点 |
| Secondary Endpoint | 次要终点 |
| Inclusion Criteria | 入组标准 |
| Exclusion Criteria | 排除标准 |
| Adverse Event | 不良事件 |
| Serious Adverse Event | 严重不良事件 |
| Confidence Interval | 置信区间 |
| Hazard Ratio | 风险比 |
| Subgroup Analysis | 亚组分析 |
| Protocol | 研究方案 |
| Informed Consent | 知情同意 |
但专业翻译真正需要理解的是这些概念之间的关系。
一项临床研究往往按照:
Research Question
→ Study Design
→ Patient Population
→ Intervention
→ Endpoint
→ Data
→ Statistical Analysis
→ Interpretation
即:
研究问题
→ 研究设计
→ 研究人群
→ 干预措施
→ 研究终点
→ 数据
→ 统计分析
→ 结果解释
逐步建立证据。
如果翻译过程中丢失其中某个条件,最后得到的医学结论就可能发生变化。
GCP为什么是国际临床研究中的核心语言体系?
全球临床研究不仅需要科学设计,还需要统一的伦理、质量和研究管理原则。
**ICH Good Clinical Practice(GCP)**是国际医药研发领域极其重要的临床试验质量体系。
最新ICH E6(R3)将GCP定义为涉及人体参与者临床试验的国际伦理、科学和质量标准,核心目标包括保护受试者的权利、安全和福祉,并确保临床试验结果可靠。
这意味着国际临床研究会议经常同时出现:
Science + Ethics + Quality + Data + Regulation
即:
科学 + 伦理 + 质量 + 数据 + 监管。
常见概念可能包括:
Sponsor / 申办方;
Investigator / 研究者;
IRB / IEC / 伦理审查机构;
Informed Consent / 知情同意;
Protocol Compliance / 方案依从性;
Data Integrity / 数据完整性;
Safety Reporting / 安全性报告;
Quality Management / 质量管理;
Risk-based Approach / 基于风险的方法。
因此,临床研究翻译不是单纯处理医学知识。
它同时涉及伦理、法规、数据及项目管理。
国际多中心临床试验为什么特别依赖语言一致性?
一项全球临床试验可能同时包含:
中国研究中心;
欧美研究中心;
亚太其他国家研究中心;
全球申办方;
CRO;
中央实验室;
数据管理团队;
医学监查团队;
监管事务团队。
所有团队需要围绕同一份研究方案工作。
这时,语言一致性就非常重要。
例如:
同一个研究终点,在Protocol、PPT、临床研究报告和监管资料中不能不断改变译法;
同一个药物的通用名、商品名和研发代号需要明确区分;
同一个不良事件术语也需要保持稳定。
因此,全球医药项目中的术语管理应该逐渐从简单的:
English = Chinese
升级为:
Term + Definition + Context + Document + Regulatory Status
也就是:
术语 + 定义 + 使用语境 + 文件类型 + 监管状态。
数据翻译不能只保证“数字没听错”
生物医药会议往往具有极高的数据密度。
常见信息包括:
患者数量;
剂量;
给药频率;
ORR;
PFS;
OS;
风险比;
置信区间;
P值;
不良事件发生率;
Grade 3/4不良事件;
随访时间;
亚组分析结果。
例如:
一个研究结果具有:
Statistical Significance / 统计学意义
并不意味着它自动具有:
Clinical Significance / 临床意义。
因此,一组临床数据通常应该同时理解:
**Number
Endpoint
Population
Comparator
Statistical Context
Clinical Interpretation**
即:
**数字
研究终点
患者人群
对照对象
统计背景
临床解释。**
这也是为什么医药同声传译必须结合PPT、研究摘要和会前资料进行充分准备。
全球研发合作还意味着监管体系之间的沟通
创新药开发完成临床研究以后,还需要进入注册和监管阶段。
国际医药会议可能涉及:
Regulatory Strategy / 注册策略;
Regulatory Submission / 注册申报;
Marketing Authorization Application / 上市许可申请;
Regulatory Review / 注册审评;
Priority Review / 优先审评;
Conditional Approval / 附条件批准;
Post-marketing Requirement / 上市后要求;
Pharmacovigilance / 药物警戒。
其中尤其需要避免的一种错误,是把:
申请
受理
审评
批准
上市
全部笼统表达为:
“获批”。
它们实际上是完全不同的监管节点。
不同国家和地区的医药监管体系还可能存在制度差异。
因此,专业医药法规翻译不能只维护一个中英文词表,还需要理解:
Jurisdiction + Regulatory Process + Product Stage + Document Function
即:
法域 + 注册流程 + 产品阶段 + 文件功能。
中国参与全球研发体系,本质上是进入全球科学协作网络
中国参与全球生物医药研发,并不只是让更多国际药企在中国开展项目。
更加重要的是:
中国研究机构如何参与全球研发?
中国临床中心如何进入国际多中心研究?
研究数据如何按照国际标准生成和管理?
中国科研成果如何进入全球开发项目?
不同监管体系之间如何进行专业沟通?
全球创新药研发实际上连接的是:
Research
→ Clinical Trial
→ Data
→ Regulation
→ Industry
→ Patient
即:
科研
→ 临床试验
→ 数据
→ 监管
→ 产业
→ 患者。
语言贯穿这条链路的每一个阶段。
从会议口译延伸到整个生物医药研发内容体系
圆桌会结束以后,国际医药研发合作还会产生大量专业资料,例如:
Clinical Trial Protocol / 临床试验方案;
Investigator's Brochure / 研究者手册;
Informed Consent Form / 知情同意书;
Clinical Study Report / 临床研究报告;
Medical PPT / 医学演示文稿;
Regulatory Submission / 注册申报资料;
Pharmacovigilance Documents / 药物警戒文件;
Research Abstract / 研究摘要;
Medical Communication Materials / 医学传播材料;
Scientific Publication / 科学论文与出版内容。
因此,专业医药语言服务可以从一次国际会议进一步延伸为:
Conference Interpretation
→ Clinical Research Translation
→ Regulatory Translation
→ Medical Communication
→ Global R&D Support
即:
会议口译
→ 临床研究翻译
→ 注册法规翻译
→ 医学传播
→ 全球研发支持。
专业的生物医药翻译最终需要保护的,不只是语言。
更重要的是保护:
药物处于什么阶段;
研究证明了什么;
还没有证明什么;
数据适用于哪些患者;
监管机构作出了什么决定;
哪些内容仍然只是研究者的判断。
当这些信息能够在不同语言、不同机构和不同国家之间保持准确、一致和可追溯,语言服务才真正成为全球生物医药研发协作体系中的一部分。