发布日期:09-28
在跨国药物研发和上市过程中,药品监管、注册事务和药品安全是连接药企与监管机构的重要专业领域。
一款药物从实验室走向市场,通常需要经历:
研究;
临床试验;
注册申报;
监管审评;
批准;
上市后安全监测。
因此,药品监管会议翻译、药品注册翻译和医药高层会谈口译并不是普通商务翻译。
它涉及一整套严格定义的法规、科学和程序语言。
Regulatory Affairs到底是什么?
Regulatory Affairs
在医药领域通常译为:
注册事务、法规事务或监管事务
具体需要根据机构和上下文确定。
它的核心职责,是帮助药物研发和企业活动符合相关监管要求。
辉瑞公开资料显示,其监管专业人员会在药物开发早期介入,并参与非临床、生产、临床以及最终申报策略的制定。辉瑞
因此,Regulatory Affairs绝不仅仅是“递交资料”。
它贯穿药物整个开发过程。
Drug Registration和Regulatory Submission有什么区别?
Drug Registration
药品注册
通常指药品依法申请上市或相关变更的注册过程。
Regulatory Submission
监管申报 / 注册申报
更多指向监管机构递交具体申请资料的行为。
例如:
New Drug Application
新药申请
Marketing Authorization Application
上市许可申请
Supplemental Application
补充申请
这些概念对应不同程序阶段。
专业翻译不能把它们笼统处理成“申请”。
“审评”和“批准”为什么不能混在一起?
这是医药监管翻译中特别重要的一组概念。
Review / Evaluation
审评 / 评价
Approval
批准
监管机构正在审评一个申请,并不意味着已经批准。
同样:
“提交申请”
“受理申请”
“完成技术审评”
“获得批准”
是四个完全不同的状态。
如果在高层会谈中把这些程序混淆,可能明显改变双方对项目进展的理解。
药品安全领域有哪些高频术语?
跨国药企与监管机构交流时,经常涉及:
Drug Safety
药品安全
Pharmacovigilance(PV)
药物警戒
Adverse Event(AE)
不良事件
Serious Adverse Event(SAE)
严重不良事件
Safety Signal
安全性信号
Risk Management Plan(RMP)
风险管理计划
Benefit-Risk Assessment
获益—风险评估
这些概念之间存在严格关系。
例如,“出现一个不良事件”并不自动意味着“药物导致了这个事件”。
译员必须特别注意因果关系表达。
Adverse Event和Adverse Drug Reaction有什么区别?
Adverse Event(AE)
不良事件
指患者使用药品期间出现的不良医学事件,并不一定已经证实与药物存在因果关系。
Adverse Drug Reaction(ADR)
药品不良反应
通常更强调与药物使用之间存在合理关联。
如果把AE直接翻成“药物导致的不良反应”,就可能擅自增加因果判断。
这类差异正是医药监管会议翻译必须守住的专业边界。
为什么监管会议中的“证据强度”特别重要?
医药领域经常出现:
“数据显示……”
“结果提示……”
“可能相关……”
“支持……”
“尚未证实……”
这些词代表不同程度的科学证据。
例如:
suggest
indicate
support
demonstrate
confirm
在科学和监管语境中力度并不完全相同。
译员如果为了让语言更顺畅而全部翻成“证明”,就可能把原本谨慎的科学判断明显强化。
Benefit-Risk是什么意思?
药品监管并不是简单判断一种药“有没有风险”。
任何药物都可能存在风险。
监管关注的重要问题之一是:
预期治疗获益是否足以支持其已知或潜在风险。
因此经常出现:
Benefit-Risk Assessment
获益—风险评估
Benefit-Risk Profile
获益—风险特征
专业翻译需要同时保留“获益”和“风险”两个维度。
不能把监管讨论简单理解为“安全还是不安全”。
临床开发和注册策略为什么密切相关?
药品注册需要大量科学证据。
其中可能包括:
Nonclinical Data
非临床数据
Clinical Data
临床数据
Chemistry, Manufacturing and Controls(CMC)
化学、生产和质量控制
Efficacy
有效性
Safety
安全性
监管团队需要判断:
企业还需要什么研究?
现有数据是否足够?
怎样设计临床试验?
何时适合进行正式申报?
所以医药监管会议经常同时涉及科学与法规。
CMC为什么是注册会议里的高频词?
CMC 是:
Chemistry, Manufacturing and Controls
的缩写。
通常涉及:
原料;
生产工艺;
质量标准;
稳定性;
生产控制。
对药品监管而言,仅仅证明一种药“有效”是不够的。
还必须证明:
产品能够按照稳定、受控的生产方式持续达到质量要求。
因此,CMC是药品注册中非常重要的一部分。
跨国药企监管会议为什么涉及多个监管机构?
全球医药企业往往同时面对不同国家和地区监管体系。
例如:
美国FDA;
欧洲EMA;
中国NMPA;
日本PMDA。
辉瑞目前公开的全球质量标准也明确提及包括FDA、EMA、中国NMPA、日本PMDA等不同监管机构要求。辉瑞
这意味着一个全球注册策略必须考虑不同市场的:
法规要求;
申报路径;
时间安排;
数据要求。
因此,国际医药监管会议具有明显的跨区域特点。
高层监管会谈为什么更适合交替传译?
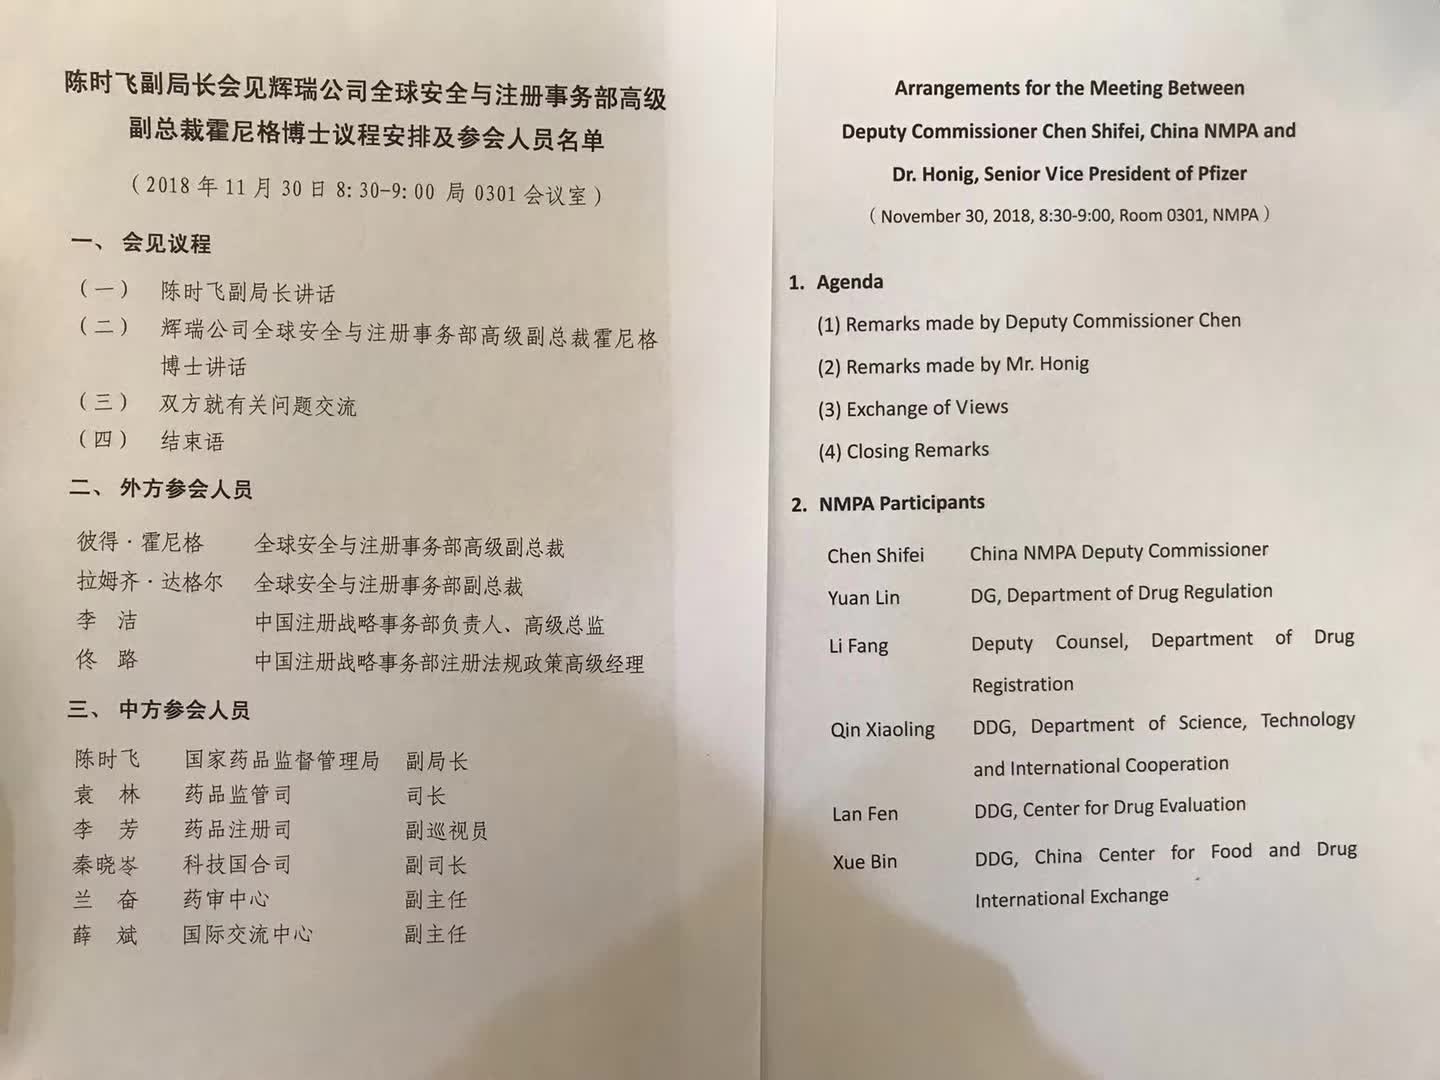
与大型峰会不同,监管机构与企业高层的会谈通常人数有限,互动频繁。
双方需要:
听完整观点;
回应问题;
讨论具体事项;
确认立场。
这种场景通常更加适合高质量交替传译。
译员可以完整听取一段发言后,再根据逻辑结构输出目标语言。
这对于复杂的监管和科学表达尤其重要。
高端医药会谈译员需要准备什么?
通常至少需要准备:
1. 参会人员
确认姓名、职务及所属机构。
2. 监管机构
熟悉各部门正式中英文名称。
3. 药品注册术语
包括审评、申报、批准及注册策略。
4. 药物安全术语
准备PV、AE、SAE、RMP等高频词。
5. 产品及研发背景
了解双方可能讨论的药物和技术领域。
6. 会议议程
判断哪些话题可能进入重点讨论。
高层会议往往时间短,但信息密度非常高。
提前准备尤其重要。
医药监管口译真正重要的是“不越界”
在普通商务沟通中,一些措辞差异可能影响不大。
但在医药监管场景里:
“考虑”
和
“决定”
不一样;
“提交”
和
“批准”
不一样;
“相关”
和
“导致”
也不一样。
因此,专业监管口译最重要的能力之一,是:
严格保留原话中的程序、证据和立场边界。
心译翻译:服务药品注册、监管事务与高层医药会谈
心译翻译长期为医药、制药、生命科学及高端国际会议提供专业语言服务。
针对药品注册、监管事务、药品安全、临床开发、质量管理及跨国药企高层交流等专业场景,可根据议程、参会机构及相关行业资料进行深度会前准备。
服务形式涵盖:
高端交替传译、中英医药口译、多语种国际会谈、专业会议口译及国际会议整体语言解决方案。
药品监管语言最大的特点,是每一个词都有边界。
而专业译员真正要做到的,就是:
信息不遗漏,判断不强化,程序不混淆,立场不改变。